血液腫瘤科/細胞治療中心/台灣細胞免疫醫學會 陳駿逸醫師
超過半數癌症的共同破口,為何「修剎車」比「關油門」難了四十年?
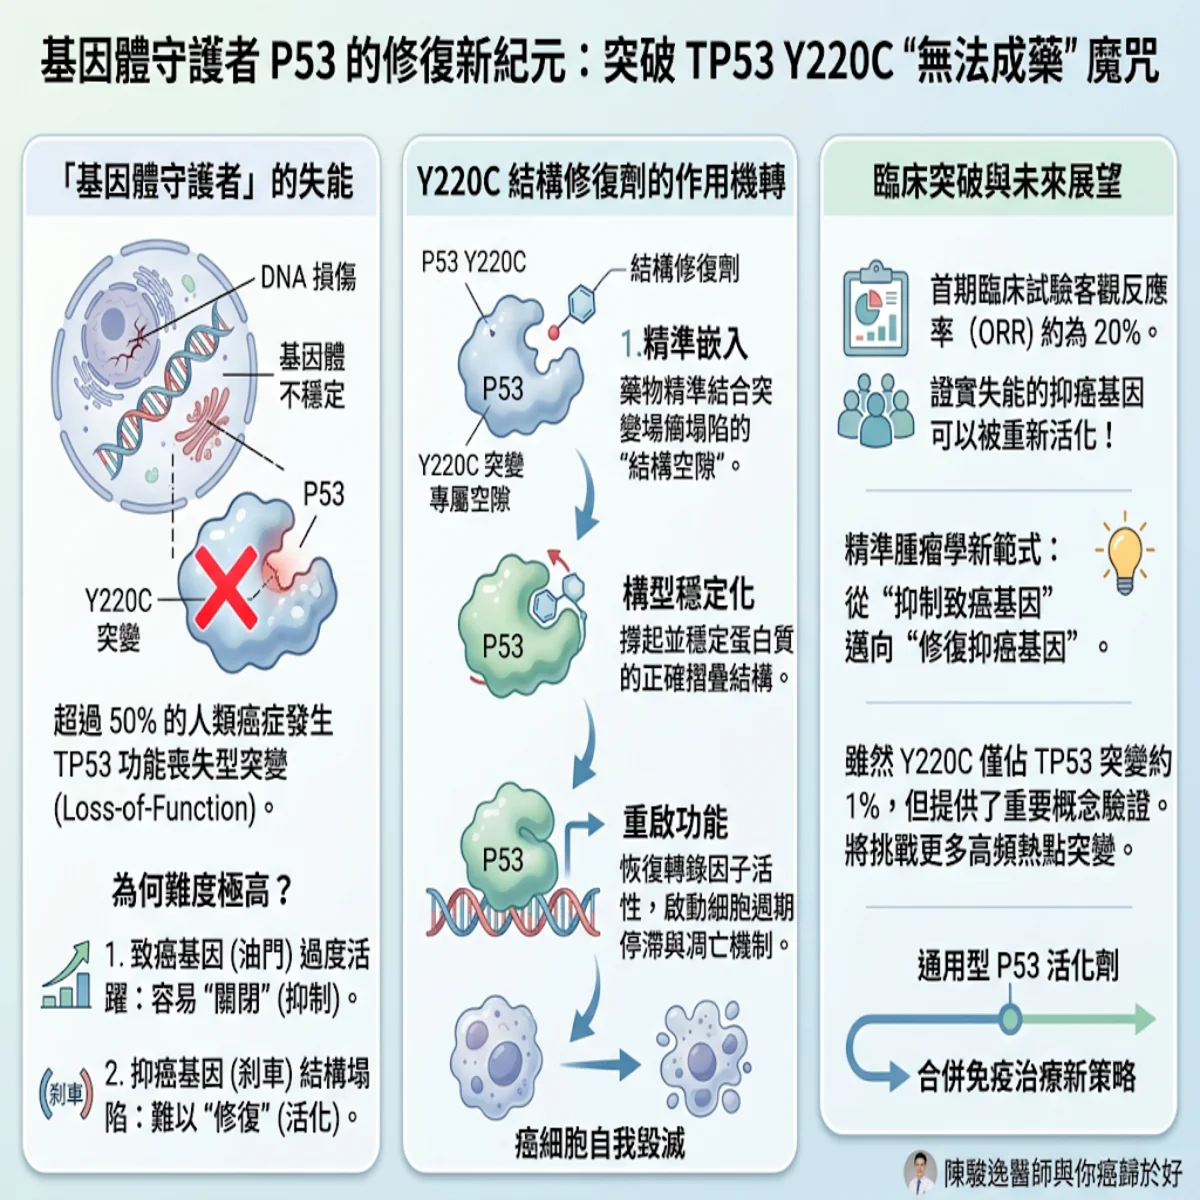
抑癌基因 TP53 在超過 50% 的人類惡性腫瘤中發生功能喪失型突變(Loss-of-function mutations),導致其編碼的 P53 蛋白失去轉錄因子(Transcription Factor)活性。
藥物設計瓶頸:
傳統小分子標靶藥物(如 EGFR-標靶藥物、BRAF 抑制劑)屬於「功能抑制型」,針對的是過度活化的致癌基因(Oncogenes);而 TP53 基因突變屬於結構的變形與功能的失能,在藥物化學與結構生物學上長期被視為「無法成藥」(Undruggable)的靶點。
在日常的門診與腫瘤多專科團隊會議(MDT)中,當我們攤開病患的次世代基因定序(NGS)報告,最常看到卻也最讓人感到無力的字眼,莫過於TP53 突變。
自 1979 年科學家分離出這個分子量約 53 kDa 的蛋白質以來,我們都知道它是細胞內最核心的「基因體守護者」。在正常的生理狀態下,一旦細胞遭遇放射、致癌物或複製壓力導致 DNA的損傷,P53 便會迅速活化,執行三大防禦機制:誘導細胞週期的停滯(Cell cycle arrest)以爭取修復時間、啟動 DNA 的修復系統,或者在損傷不可逆時直接下達細胞凋亡(Apoptosis)的指令。
然而,在超過半數的實體腫瘤中,這道防線徹底崩潰了。這就像是一場現代高強度的足球賽或籃球賽,過去二十年來,我們在精準醫療領域開發出的各種酪胺酸激酶抑制劑或單株抗體,本質上都是在「防守對方的王牌前鋒」。例如針對非小細胞肺癌的 EGFR 基因突變或黑色素瘤的 BRAF V600E 突變,這些致癌基因就像是對方球場上失控暴衝、不斷帶球切入的進攻主力,我們的標靶藥物只要派出一對一的緊迫盯人(抑制劑),把對方的「油門」關掉、切斷下游的訊號傳遞路徑,就能有效控制戰局。
但 TP53 突變完全是另一回事。它不是對手太強,而是我們自家禁區裡的守門員受傷倒地了,甚至整個球門的框架都扭曲變形。當細胞內的「安全剎車系統」失靈,基因體的不穩定性(Genomic instability)隨之飆升,腫瘤細胞便開始無限制地增殖與惡化。
在藥物研發的邏輯裡,要設計一個小分子去「卡死」一個過度活躍的酵素結合口袋(Binding pocket)是相對容易;但要設計一個小分子去「撐起」一個已經摺疊錯誤(Misfolded)、立體結構塌陷的蛋白質,並精準恢復它作為轉錄因子的 DNA 結合能力,這在結構生物學上幾乎是不可能的任務。這也是為什麼儘管 P53 是癌症研究史上被引用次數最多的基因,卻在長達四十多年的時間裡,始終未能迎來真正意義上的臨床標靶新藥,甚至與諾貝爾獎擦身而過。
解決方案:鎖定 Y220C 突變的「結構空隙」,以小分子重啟轉錄因子的功能
結構生物學的突破:
TP53 Y220C 錯義突變(Missense mutation)會在 P53 蛋白的 DNA 結合域表面產生一個獨特的疏水性「結構空隙」(Cavity/Pocket),為變構調節劑(Allosteric modulator)提供了精準的結合位點。
臨床概念驗證(Proof of Concept):
近期發表於《新英格蘭醫學雜誌》第一期臨床試驗數據顯示,針對帶有 TP53 Y220C 突變的晚期實體癌症患者,新型小分子的結構修復劑(如 Rezatapopt / PC14586 等 RP 類藥物)展現了大約 20% 的客觀反應率(ORR),正式在人體試驗中證實「失能抑癌基因可以被藥物重新活化」。
所幸,結構生物學與計算藥物化學的進步,為這座四十年的高牆打開了一道裂縫。轉機出現在科學家對一種特定突變型態-TP53 Y220C 的深度解析。
從分子結構來看,Y220C 的突變是指 P53 蛋白第 220 號位置的酪胺酸(Tyrosine)被半胱胺酸(Cysteine)取代。酪胺酸原本擁有一個體積較大的苯環側鏈,在蛋白質內部扮演著支撐結構的重要角色;當它突變成體積較小的半胱胺酸後,P53 蛋白的立體構型上便塌陷出一個微小的「空隙」或「小洞」,導致整個蛋白質的熱穩定性下降,在體溫下迅速變性失活。
這聽起來像是災難,但在藥物化學家眼中,這個突變專屬的「小洞」卻成了絕佳的戰略突破口。我們可以用近年俄烏戰爭中「無人機精準打擊裝甲車弱點」的戰術思維來理解這個機制:面對防護嚴密的傳統裝甲,正面硬攻往往是徒勞無功;但一旦偵察發現裝甲結構上存在一個特定的縫隙,操作員就能引導一架體積與形狀完全契合的微型無人機精準鑽入。而在這裡,我們的小分子藥物扮演的不是破壞者,而是「結構修復工兵」。
這類針對 Y220C 的小分子結構修復劑,其作用機制可分為三個精準的步驟:
- 精準嵌入(Pocket Binding):
藥物分子的立體幾何形狀經過精密設計,能夠毫無阻礙地卡進 Y220C 突變所形成的特定疏水空隙中,且不會結合到正常的野生型(Wild-type)P53 蛋白上,從而大幅降低對正常細胞的脫靶毒性(Off-target toxicity)。
- 構型穩定化(Conformational Stabilization):
藥物嵌入後,就像在鬆動的機械齒輪中打入一塊量身定制的楔子,將原本塌陷的 P53 蛋白重新「撐起」並拉緊,恢復其正確的摺疊狀態。
- 重啟轉錄防線(Transcriptional Reactivation):
結構恢復穩定的 P53 蛋白,得以重新與細胞核內的目標 DNA 序列結合,再度扮演轉錄因子的角色,喚醒下游如 CDKN1A (p21)、BAX、PUMA 等抑癌基因網絡,重新啟動細胞週期停滯與細胞凋亡程序,讓癌細胞走上自我毀滅的道路。
這套機制在近期刊登於《新英格蘭醫學雜誌》的第一期臨床試驗中,交出了令人振奮的成績單。在納入評估的 71 位帶有 TP53 Y220C 突變的晚期實體腫瘤患者中(涵蓋卵巢癌、乳癌、大腸直腸癌、攝護腺癌等多種歷經多線治療失敗的難治型癌症),有 14 位患者達到了顯著的腫瘤縮小,客觀反應率(ORR)約為 20%。
醫師們很清楚,在第一期劑量遞增與擴展試驗(Phase I dose-escalation/expansion)中,面對高度異質性且經過多線化療洗禮的末期患者群體,單藥治療能達到 20% 的 ORR 具有極高的臨床意義。這好比在棒球比賽的九局下半,面對球速超過 160 公里的終結者,我們的新秀打者不僅成功擊出安打,更直接把球掃出了全壘打牆——這證明了我們的揮棒機制在最高殿堂的實戰中是完全行得通的。
結語:從「1% 的突破」邁向「通用型 P53 修復時代」的臨床展望
範式轉移(Paradigm Shift):
雖然 TP53 Y220C 僅占所有 TP53 突變的約 1%(約佔整體癌症患者的 0.5%,全球約 10 萬名潛在受惠病患),但該研究成功完成了「抑癌基因功能修復」的概念驗證(Proof of Concept)。
未來研的發藍圖:
此突破為後續針對高頻率熱點突變(Hotspot mutations,如 R175H、R248Q、R273H)的變構修復劑奠定了理論與臨床基礎,並開啟了與免疫檢查點抑制劑(ICI)或傳統化療合併治療的新策略。
總結來說,這項發表於新英格蘭期刊的研究,其歷史定位遠遠超越了單一新藥的問世。不可否認,從流行病學的角度來看,Y220C 突變在所有 TP53 突變中僅佔了大約 1% 的比例,推算下來約每 200 位癌症患者中才有 1 位符合此一分子特徵。在臨床實務上,這也再次提醒我們在進行全面性基因檢測(CGP)時,不能只滿足於看到「TP53 陽性」就草草結案,而必須精確判讀其具體的胺基酸突變位點,以免讓符合 Y220C 條件的患者錯失參與臨床試驗或接受精準治療的契機。
更重要的是,這 1% 的成功代表了腫瘤藥物研發史上的概念驗證(Proof of Concept)。
它向全球醫學界證明:人類的藥物化學技術已經進化到不再只能「消極地關閉油門」,我們終於有能力「積極地修好壞掉的剎車」。一旦這個底層邏輯被臨床數據所證實,未來的藥物設計便能順著這條路徑,進一步挑戰如 R175H、R248W 等佔比更高、結構更為複雜的 TP53 熱點突變,甚至發展出具備廣譜修復能力的通用型 P53 活化劑。
此外,當 P53 重新啟動細胞凋亡與衰老(Senescence)機制時,往往會伴隨腫瘤微環境(TME)的免疫重塑,未來這類結構修復劑若與免疫治療或抗體藥物複合體(ADC)聯用,極有可能產生強大的協同抗腫瘤效應。
攻破「癌症之王」的漫長戰役,在歷經四十年的沉潛後,終於迎來了實質性的戰略反攻。作為站在第一線的臨床醫師,我們正親眼見證精準腫瘤學從「抑制致癌基因」正式跨入「修復抑癌基因」的全新時代。
#TP53 #精準醫療 #癌症治療 #結構生物學 #新藥研發 #NEJM #精準腫瘤學 #標靶藥物 #基因檢測 #腫瘤醫學
#陳駿逸醫師
#台中市全方位癌症關懷協會
陳駿逸醫師醫療門診服務時段
https://mycancerfree.com/contact/
更多陳駿逸醫師的癌症衛教影片請連接https://www.youtube.com/@mycancerfree
更多腫瘤治療相關資訊 請連接”陳駿逸醫師 與你癌歸於好” https://mycancerfree.com