
血液腫瘤科/細胞治療中心/台灣細胞免疫醫學會 陳駿逸醫師
細胞製劑無法執行最終滅菌,黴漿菌測試作為產品放行的絕對強制項目,已實施 TFDA 與三大國際藥典的法規調和。
無論是為患者設計 CAR-T 細胞治療,還是規劃自體免疫細胞(如 TILs、CIK)的輸注,我們最盼望的就是將這批「黃金戰士」以最快速度、最安全的方式送到患者體內。然而,細胞製劑屬於活細胞產品,完全無法執行傳統藥品的最終高溫高壓滅菌。這意味著「品質管制的嚴密程度」就是患者生命安全唯一的護城河。
在所有潛在污染源中,黴漿菌(Mycoplasma) 堪稱最棘手的「隱形客」。它沒有細胞壁,傳統作用於細胞壁的抗生素(如 Penicillin)對它毫無作用,且其體積微小(0.15–0.3 µm),能輕易穿過一般過濾膜。若含有黴漿菌的細胞製劑輸注至免疫低下的高風險腫瘤患者體內,輕則引發嚴重發炎反應,重則導致治療失效或敗血症。因此,在台灣《再生醫療法》與《再生醫療製劑條例》(即再生醫療雙法)的監管架構下,「黴漿菌陰性(Negative)」是細胞產品放行不可妥協的絕對紅線。
目前,台灣衛福部食藥署(TFDA)在細胞製造管制資料(CMC)的規範上,已與國際三大藥典-中華藥典、美國藥典(USP <63>)及歐洲藥典(EP 2.6.7)達成高度調和。本文將為您深入解析三大法定檢測法、qPCR 快速放行的確效門檻,以及雙法體制下的審查實務。
傳統培養與臨床時效的矛盾
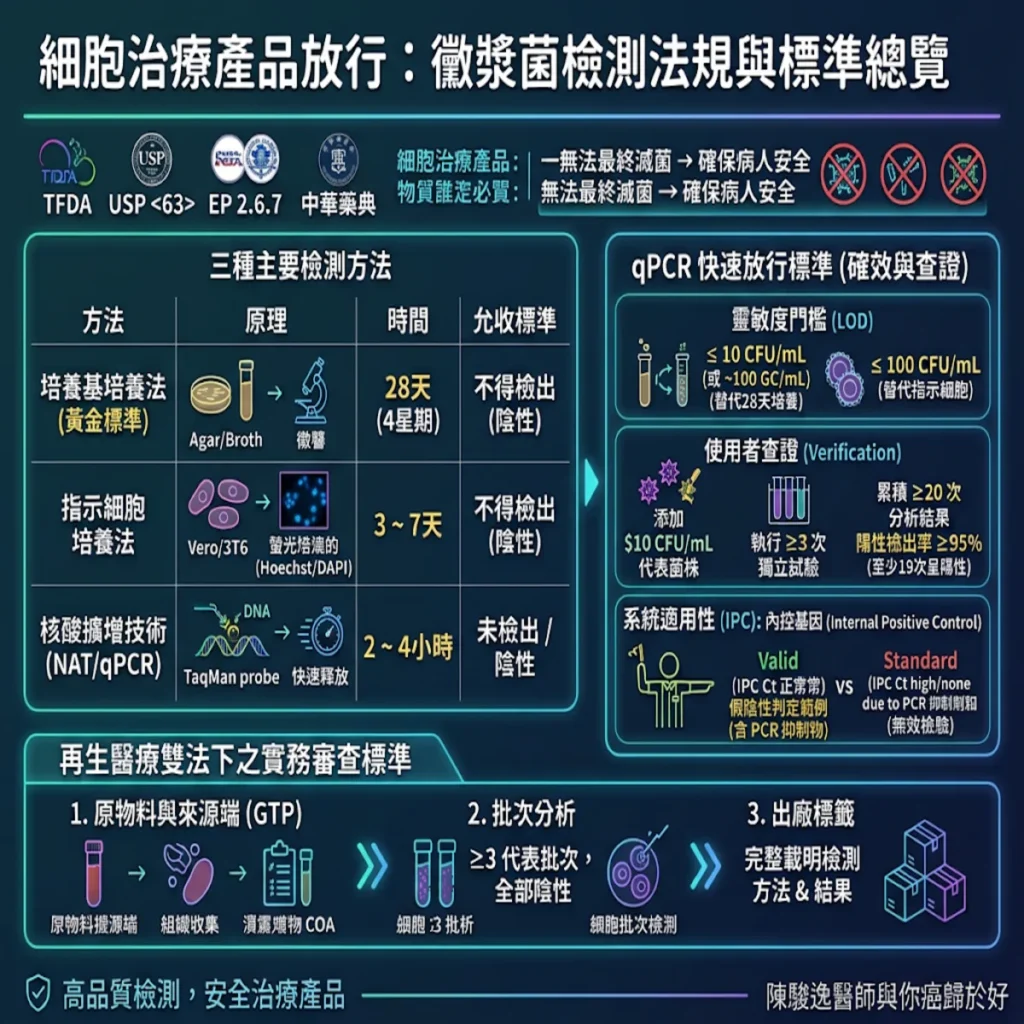
傳統 28 天培養法為黃金標準但耗時極長,難以滿足新鮮細胞製劑的即時放行需求。在細胞治療的品質控管中,法規所承認的傳統檢測方法主要有兩種。然而,這兩種方法在臨床實務中均面臨嚴峻的時效挑戰:
- 培養基培養法 (Culture Method) -傳統黃金標準
- 規範基準: 中華藥典
- 檢測原理: 將檢品接種於專用瓊脂(Agar)與液體培養基(Broth),需經過盲傳代培養(Blind Passage),觀察是否有特定菌落或顏色變化。
- 檢測時間: 28 天(4 星期)。
- 允收標準: 不得檢出(Negative)。
- 臨床痛點: 這是國際公認最嚴謹的「黃金標準(Gold Standard)」,但長達四週的等待時間,對於「新鮮自體細胞製劑(Fresh Autologous Products)」而言是致命的。許多細胞在採集、改裝與擴增後,保存期限(Shelf-life)僅有短短數小時至幾天,根本無法等待 28 天的報告結果。
- 指示細胞培養法 (Indicator Cell Culture) – 捕捉非典型菌株
- 規範基準: 中華藥典
- 檢測原理: 將檢品接種於特定指示細胞(如 Vero 或 3T6 細胞),培育後以螢光染劑(如 Hoechst 33258 或 DAPI)進行染色,於螢光顯微鏡下觀察細胞核外是否有黴漿菌 DNA 螢光。
- 檢測時間: 3 ~ 7 天。
- 允收標準: 不得檢出(Negative)。
- 臨床目的: 專為偵測「無法在人工培養基生長」的非典型黴漿菌(例如常見的 M. hyorhinis)。
解決方案:核酸擴增技術 (NAT/qPCR) 實現「快速放行」
利用核酸擴增技術(qPCR)可在 2 至 4 小時內完成檢測,但必須通過嚴格的靈敏度與在地化確效驗證。
為了突破 28 天培養法的時效瓶頸,中華藥典第九版(通則 5064)與 EP 2.6.7 正式引入了核酸擴增技術(Nucleic Acid Amplification Techniques, NAT / qPCR)。利用特異性引子與 TaqMan 探針,針對黴漿菌保守度極高的 16S rRNA 基因序列進行擴增。這項技術僅需 2 ~ 4 小時 即可出具結果,成為現代高級中樞治療產品(ATMP,如 CAR-T、TILs)實現快速放行(Rapid Release)的核心工具。
- 靈敏度門檻(Limit of Detection, LOD)
若要以 qPCR 結果完全替代傳統方法,必須證明其靈敏度達到法規要求的最低偵測極限:
- 完全替代 28 天培養法: qPCR 的偵測極限(LOD)必須達到小於或等於 10 CFU/m(或換算等值基因拷貝數,通常約小於或等於 100 GC/mL)。
- 僅替代指示細胞法: LOD 必須達到小於或等於100 CFU/mL。
- 中華藥典 (5064) 使用者方法查證(Verification)
許多醫師常問:「既然我們購置了國際大廠(如 Thermo Fisher MycoSEQ 或 Sartorius)已通過歐美藥典認證的市售套組,是否能直接使用?」 答案是不行。法規規定,GTP/GMP 實驗室必須針對貴院或貴單位的「特定細胞品項」進行在地化驗證:
- 執行方式: 在實際細胞檢體中,刻意添加(Spike) 10 CFU/mL的試驗菌株(至少包含 M. orale 與 A. laidlawii 等代表性菌株)。
- 通過標準: 涵蓋從核酸萃取到 qPCR 反應的全流程,執行至少 3 次獨立試驗,累積至少 20 次分析結果,其陽性檢出率必須大於或等於95%(即至少 19 次必須精準呈陽性)。
在 qPCR 的運作中,系統適用性(System Suitability)與假陰性判定是嚴格控管的重點。為了讓您與團隊更直觀地理解這個機制的運作,我們不妨以體育賽事中的「鷹眼系統」與「球員護具」來做個比喻:
想像我們在進行一場 NBA 總決賽。qPCR 檢測就像是賽場上的「VAR 視訊裁判 / 鷹眼輔助系統,它的任務是在短短幾小時內,精準偵測球場上有沒有「違規進場的外援菌株(黴漿菌 DNA)」。
然而,在臨床萃取細胞檢體時,檢體內常殘留培養基成分、細胞裂解物或裂解試劑——這些化學物質就像是**「球員身上過重、非規定的護具與干擾裝備」**,會嚴重干擾裁判的視線。這種現象在分子生物學上稱為 PCR 抑制物(PCR Inhibitors)。
當檢體中含有強烈的 PCR 抑制物時,即使檢體內真的藏有黴漿菌,qPCR 的 DNA 聚合酶也會被「綑綁住」而無法順利擴增。結果螢幕顯示一片空白,看似「陰性」。這就如同鷹眼系統被干擾訊號遮蔽,誤判為「沒有犯規」——這就是極度危險的假陰性(False Negative)!
為了防止這種情況,法規要求每一孔反應中都必須強制加入一段內控基因(Internal Positive Control, IPC)。IPC 就像是在球場上安排一位**「測試用的裁判助理」**。不論檢體內有沒有黴漿菌,這位助理都必須在固定時間出聲(IPC 的Ct值必須落於預期的正常範圍內)。
- 合格判讀: 如果檢體沒測到黴漿菌,而 IPC 助理正常發聲,說明系統運作完美,報告判定為安全的「未檢出 / 陰性」。
- 無效檢驗(Invalid): 如果檢體沒測到黴漿菌,但 IPC 助理同時消音(Ct值異常偏高或未擴增),這意味著裝備干擾嚴重、系統已經失靈!在 GMP 規範下,這絕不能判定為「產品合格」,而是屬於**「無效檢驗(Invalid Standard)」**,該批檢體必須立即進行稀釋或重新萃取,重新執行檢測。
台灣《再生醫療雙法》下的實務審查標準
衛福部審查 CMC 時,嚴格要求源頭管制、三批次分析以及出廠標籤完整載明。在向衛福部(TFDA)遞交「細胞製造管制資料(CMC)」或進行 IND/NDA 申請時,務必確保實驗室品質系統符合以下三大實務要求:
- 原物料與來源端測試(GTP 階段):
- 組織採集端: 必須對捐贈者(Donor)進行嚴格的傳染病篩檢與健康評估。
- 關鍵試劑管制: 製程中若使用到任何動物源或昆蟲源材料(如胎牛血清 FBS、Trypsin 胰蛋白酶),必須附上無黴漿菌污染證明(COA)。若使用特定來源試劑,必要時需包含對應的特殊菌株檢測(如鳥類或昆蟲源螺原體 Spiroplasma)。
- 批次分析(Batch Analysis):
- 申請查驗登記或臨床試驗時,必須提供至少 3 批代表性批次的完整安全性檢測數據,且所有批次的黴漿菌檢測結果均必須為「未檢出」。
- 出廠標籤(Labeling)與紀錄:
- 細胞製品最終出廠時,外包裝標籤與隨附的文件中,必須明確註記「黴漿菌檢測結果」。若採用 qPCR 快速放行,亦需載明其檢測方法與驗證案號,確保全程可追溯性(Traceability)。
結語
嚴格的法規調和與完善的檢驗確效,是細胞治療從實驗室安全走向臨床應用的重要基石。
細胞治療代表了腫瘤醫學的未來,而品質管制則是這項尖端醫療能順利落地的基石。透過理解中華藥典的法規調和,並落實 qPCR (NAT) 檢測法的在地確效與 IPC 系統監控,我們能在保障時效性的同時,為患者築起最堅固的安全防線。
#細胞治療 #再生醫療雙法 #再生醫療法 #再生醫療製劑條例 #品質管制 #CMC #GTP #cGMP
#黴漿菌檢測 #Mycoplasma #qPCR #核酸擴增技術 #快速放行 #RapidRelease #TFDA #中華藥典 #USP63 #EP267
#CART #TILs #CIK #先進治療醫療產品 #ATMP #腫瘤醫學 #細胞製劑
#免疫細胞治療
#免疫治療
#再生醫療法
#陳駿逸醫師
#台中市全方位癌症關懷協會
陳駿逸醫師醫療門診服務時段
https://mycancerfree.com/contact/
更多陳駿逸醫師的癌症衛教影片請連接https://www.youtube.com/@mycancerfree
更多腫瘤治療相關資訊 請連接”陳駿逸醫師 與你癌歸於好” https://mycancerfree.com