攻破「基因體守護者」40 年成藥魔咒:TP53 Y220C 結構修復劑的臨床突破與精準腫瘤學新紀元
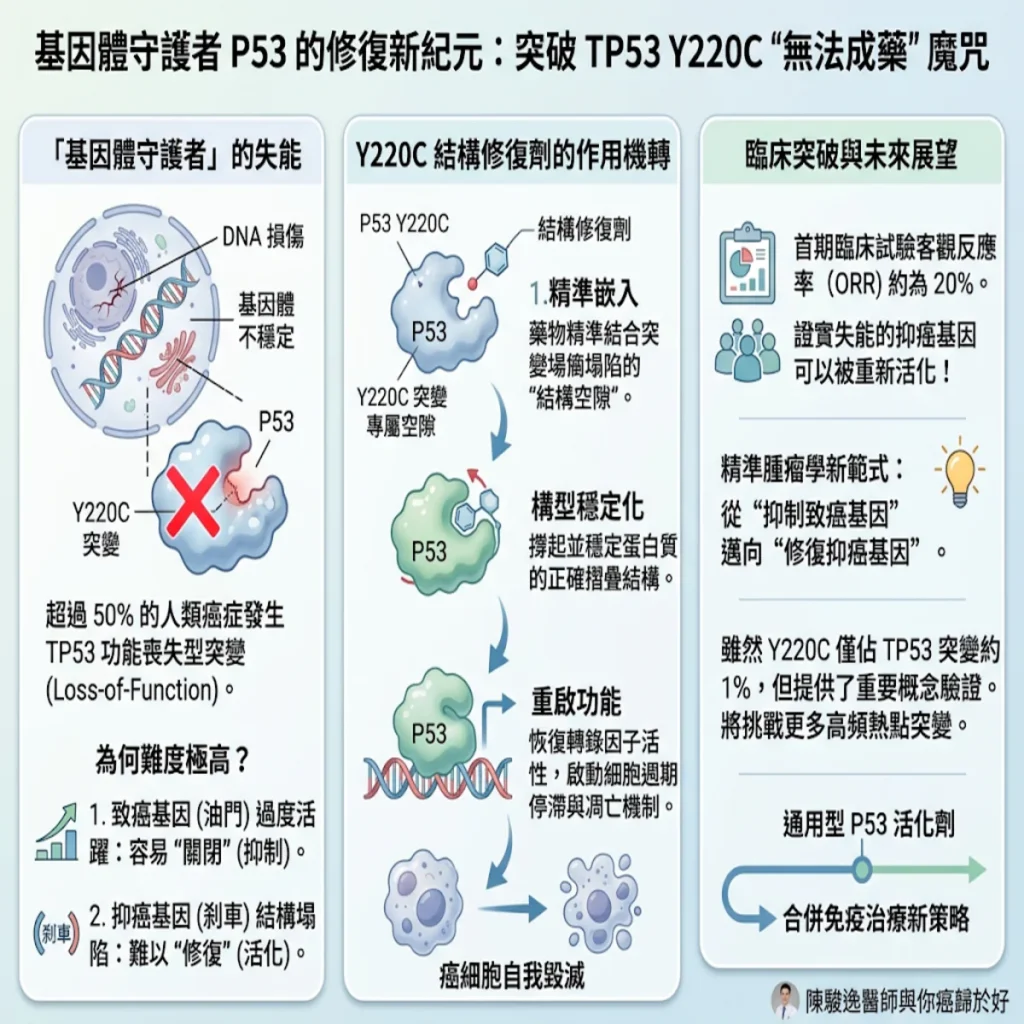
血液腫瘤科/細胞治療中心/台灣細胞免疫醫學會 陳駿逸醫師 超過半數癌症的共同破口,為何「修剎車」比「關油門」難了四十年? 抑癌基因 TP53 在超過 50% 的人類惡性腫瘤中發生功能喪失型突變(Loss-of-function mutations),導致其編碼的 P53 蛋白失去轉錄因子(Transcription Factor)活性。 藥物設計瓶頸: 傳統小分子標靶藥物(如 EGFR-標靶藥物、BRAF 抑制劑)屬於「功能抑制型」,針對的是過度活化的致癌基因(Oncogenes);而 TP53 基因突變屬於結構的變形與功能的失能,在藥物化學與結構生物學上長期被視為「無法成藥」(Undruggable)的靶點。 在日常的門診與腫瘤多專科團隊會議(MDT)中,當我們攤開病患的次世代基因定序(NGS)報告,最常看到卻也最讓人感到無力的字眼,莫過於TP53 突變。 自 1979 年科學家分離出這個分子量約 53 kDa 的蛋白質以來,我們都知道它是細胞內最核心的「基因體守護者」。在正常的生理狀態下,一旦細胞遭遇放射、致癌物或複製壓力導致 DNA的損傷,P53 便會迅速活化,執行三大防禦機制:誘導細胞週期的停滯(Cell cycle arrest)以爭取修復時間、啟動 DNA 的修復系統,或者在損傷不可逆時直接下達細胞凋亡(Apoptosis)的指令。 然而,在超過半數的實體腫瘤中,這道防線徹底崩潰了。這就像是一場現代高強度的足球賽或籃球賽,過去二十年來,我們在精準醫療領域開發出的各種酪胺酸激酶抑制劑或單株抗體,本質上都是在「防守對方的王牌前鋒」。例如針對非小細胞肺癌的 EGFR 基因突變或黑色素瘤的 BRAF V600E 突變,這些致癌基因就像是對方球場上失控暴衝、不斷帶球切入的進攻主力,我們的標靶藥物只要派出一對一的緊迫盯人(抑制劑),把對方的「油門」關掉、切斷下游的訊號傳遞路徑,就能有效控制戰局。 但 TP53 突變完全是另一回事。它不是對手太強,而是我們自家禁區裡的守門員受傷倒地了,甚至整個球門的框架都扭曲變形。當細胞內的「安全剎車系統」失靈,基因體的不穩定性(Genomic instability)隨之飆升,腫瘤細胞便開始無限制地增殖與惡化。