肺腺癌

00022 50

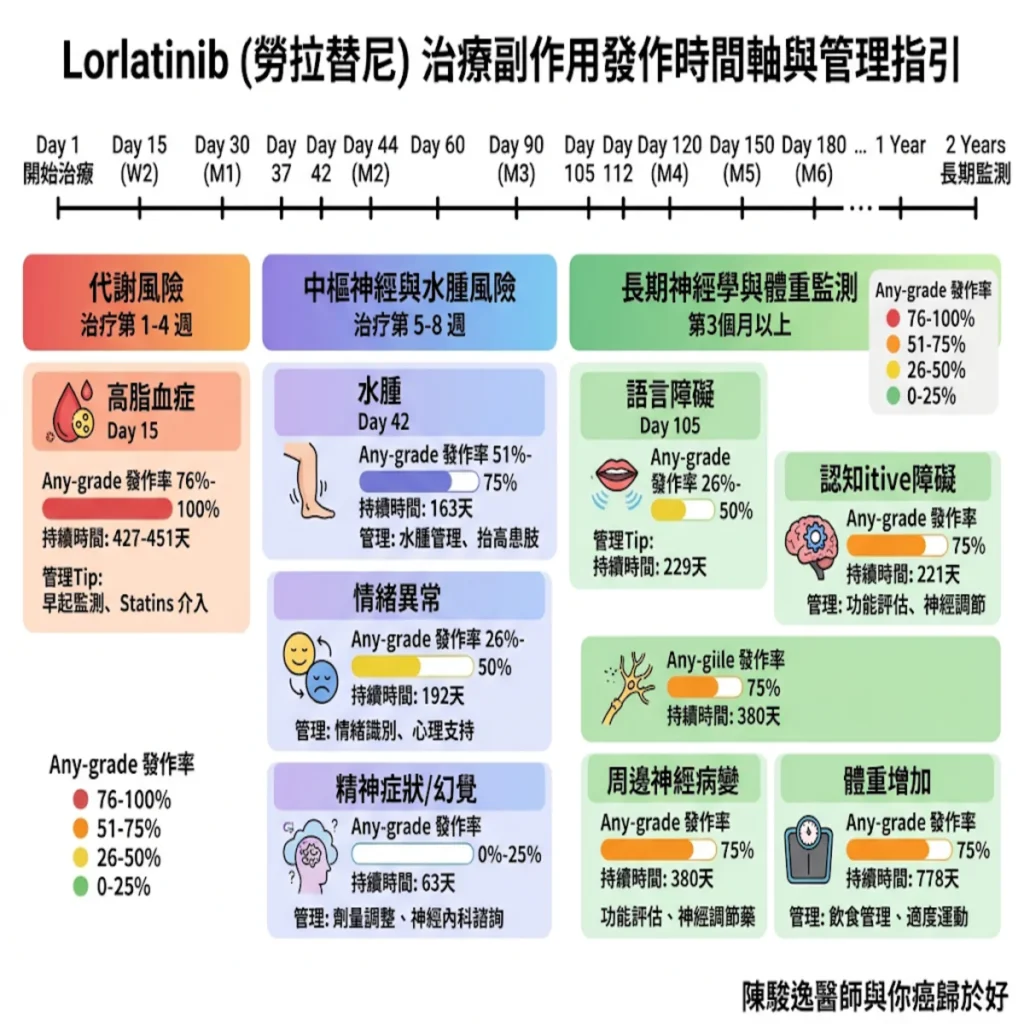
掌握第三代 ALK標靶治療藥物的戰略博弈:Lorlatinib 毒性時間軸與精準管理指引

高脂血症(Hyperlipidemia)多在Lorlatinib(商品名:Lorviqua 瘤利剋 或 Lorbrena)治療後的第 15 天快速顯現,發作率高達 76%–100%,需早期監測並介入降血脂策略 。 作為臨床腫瘤科醫師,我們在面對 ALK 陽性非小細胞肺癌(NSCLC)患者時,三代標靶治療藥物 Lorlatinib 展現出極佳的腦部穿透力與全身療效。然而,其獨特的副作用譜(Adverse Event Profile)也為長期用藥管理帶來挑戰。依據臨床數據的時間軸分析,高脂血症通常是第一個發作的副作用,發作時間約在第 15 天(即第 3 週左右),其發作率高達 76%–100%,且持續時間可長達 427 至 451 天。   Lorlatinib 的代謝與神經副作用就像「戰時後勤封鎖」與「混合戰資訊干擾」,考驗臨床醫師的戰術調配。   如果把肿瘤細胞比喻為敵方陣營,Lorlatinib 就是精準打擊的神射手。然而,這場抗癌戰役就像俄烏戰爭中的後勤供應線與資訊混合戰: 高脂血症(後勤物料堆積): Lorlatinib 對 ALK/ROS1 的強效抑制,同時會干擾了下游的脂質代謝路徑。這好比俄烏戰場上,烏克蘭切斷了敵軍的前線補給撤退路線,導致後方的物料(膽固醇與甘油三酯)在血液幹道中大量滯留堆積。發作期極早,需要我們像戰地後勤官一樣,及早調配 Statins 等降脂藥物進行干擾。   水腫(水利防線潰堤): 在標靶治療藥物的治療第 42 天(Day 42,第 6 週)出現的水腫(Edema,發作率 51%–75%,持續約 163 天),如同戰場上第聶伯河大壩潰堤導致的水患。血管通透性與微循環調節被破壞,造成組織液滯留。   神經與精神症狀(認知與資訊混亂): Lorlatinib 具有高腦部的穿透力,但這也像進入大腦的資訊戰與信號干擾。 情緒異常:標靶治療藥物的第 37 天(發作率 26%–50%,持續 192 天),如同前線將士在長期對峙下的心理疲憊與情緒波動。
掌握第三代 ALK標靶治療藥物的戰略博弈:Lorlatinib 毒性時間軸與精準管理指引 閱讀全文 »

00022 49

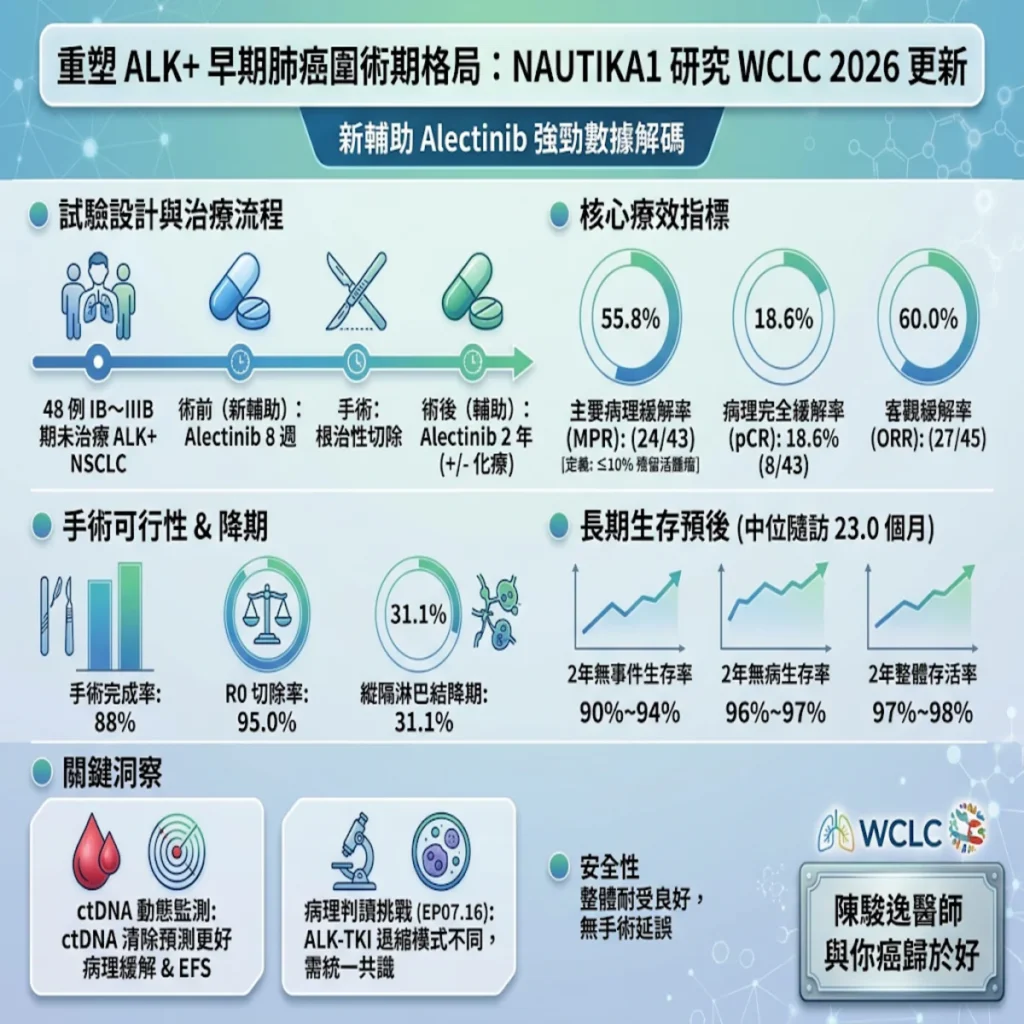
從術後防守到術前精準打擊:NAUTIKA1 研究如何重塑 ALK 陽性早期肺癌圍術期新格局?

WCLC 2026 公布的 NAUTIKA1 第二期臨床試驗之ALK 研究佇列主要分析,證實了術前輔助 Alectinib(安立適)在可切除 IB~IIIB 期 ALK 陽性非小細胞肺癌中的強勁療效,MPR 達 55.8%、pCR 達 18.6%、R0 切除率高達 95%,開啟了圍術期標靶治療的全新里程碑。   一、早期 ALK 陽性肺癌的圍術期困境與臨床未滿足需求 傳統圍術期策略過往多以術後輔助化療為主,但 ALK 陽性患者從傳統化療獲益有限,且直接上手術往往面臨高復發風險與病理降期率不佳的挑戰。   在早期(IB–IIIB 期)非小細胞肺癌的臨床實踐中,圍術期管理(Perioperative Care)一直以來都充斥著戰術上的抉擇。過往我們依賴「先出手術刀,後用術後之輔助化療」的傳統路徑,但臨床數據早已證明,含鉑雙藥化療對於具備特定驅動基因的患者,其 5 年整體生存率(OS)改善幅度十分有限(僅約 5%)。   近年的 ALINA 試驗雖已奠定 Alectinib 在術後輔助標靶治療的鞏固地位,但單純「術後防守」仍無法解決術前腫瘤負荷過大、微轉移(Micrometastasis)隱匿以及縱隔淋巴結降期率不足的問題。若缺乏強有力的術前新輔助(Neoadjuvant)誘導治療,部分局部晚期的患者在直接接受根治性切除手術(R0 Resection)時,常面臨邊緣陽性或術後快速復發的威脅。   二、 NAUTIKA1 研究之新輔助 Alectinib 數據拆解 第二期臨床試驗NAUTIKA1(NCT04302025)之多中心傘式研究 ALK 佇列主要分析顯示,8 週的術前輔助 Alectinib 帶來高達 55.8% 的主要病理緩解率(MPR)與 95% 的 R0 切除率,成功打通了圍術期精準治療的最後一哩路。   在 2026 年世界肺癌大會(WCLC 2026)的口頭報告中,NAUTIKA1 研究的 ALK 佇列主要分析成果驚豔全場。該試驗針對 48 例可以手術切除 IB~IIIB 期未經治療的 ALK 陽性 NSCLC 患者,給予術前 Alectinib 600 mg (每日兩次)治療 8 週(2 個療程),隨後接受根治性切除,並由醫師評估術後選用性含鉑雙藥化療(最多 4個療程)及 Alectinib術後輔助治療 2 年。   核心數據總覽 病理與影像學緩解率:

從術後防守到術前精準打擊:NAUTIKA1 研究如何重塑 ALK 陽性早期肺癌圍術期新格局? 閱讀全文 »

00022 48

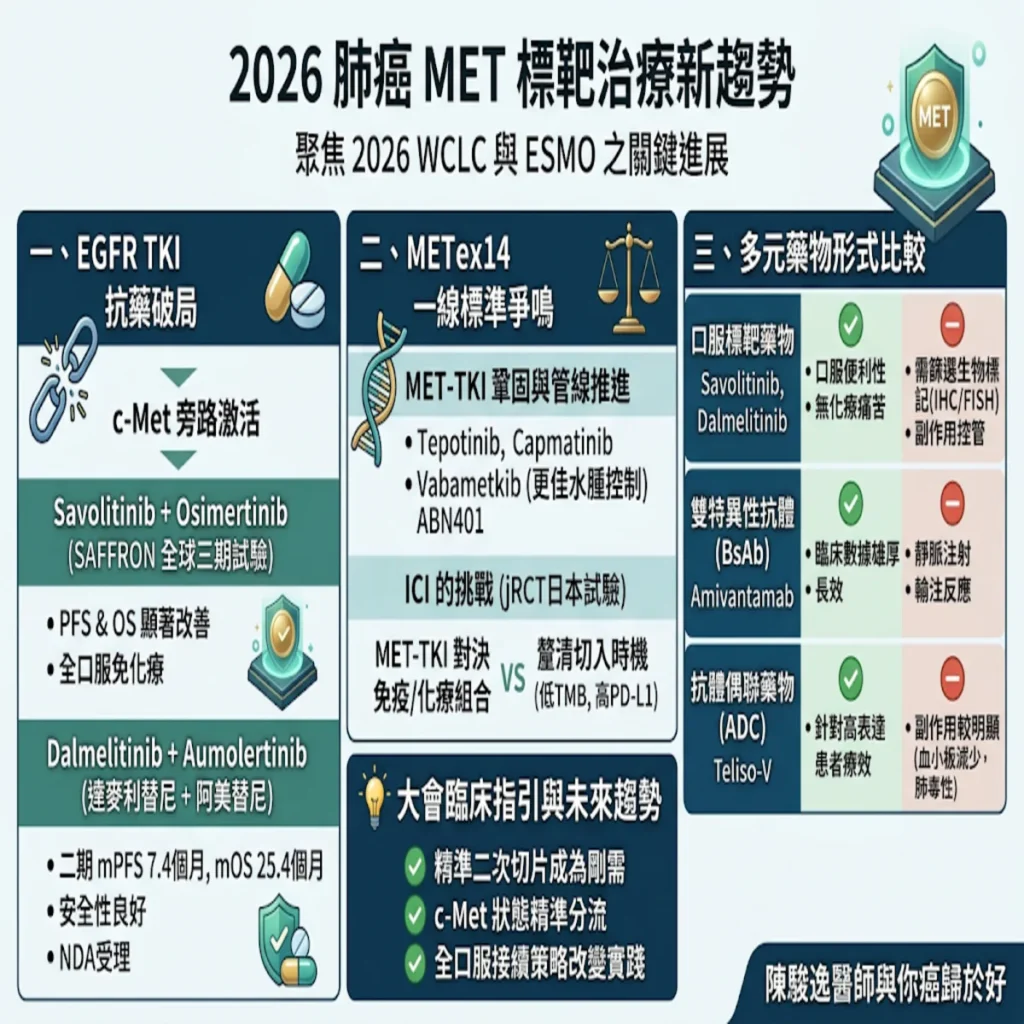
2026 肺癌標靶治療新突破:當第三代標靶藥失效,全口服「雙標靶組合」如何精準破局?

血液腫瘤科/細胞治療中心 陳駿逸醫師 精準醫療迎來重大轉折,針對 EGFR 標靶藥物產生抗藥性的晚期非小細胞肺癌患者,全球國際醫學會釋出最新治療突破。   對於許多晚期非小細胞肺癌患者而言,第三代 EGFR 酪氨酸激酶抑制劑(如Osimertinib)是當前標準的第一線治療。然而,腫瘤非常頑強,多數患者在服藥一段時間後仍會面臨「藥物抗藥性」的考驗。   過去,一旦三代標靶藥物失效,患者往往只能選擇傳統的含鉑雙藥化療。但在 2026 年的世界肺癌大會(WCLC)以及歐洲腫瘤內科學會(ESMO 2026)等國際權盛大會中,權威臨床試驗數據揭示了全新的治療方向:透過精準檢測找出抗藥機制(特別是 c-Met 基因擴增或過度表達),並採用「全口服雙標靶(EGFR + MET)」無化療方案,能顯著延長無惡化存活期(PFS)與整體存活期(OS)。   標靶藥物為何會失效?c-Met 基因擴增與抗藥機制的威脅 腫瘤細胞如同會「走後門」的偷渡客,當主幹道被 Osimertinib 封鎖時,c-Met 基因擴增(MET Amplification)就成了癌細胞強行開闢的另一條旁路通道(Bypass pathway)。   要理解為什麼肺癌標靶藥會失效,我們可以把腫瘤細胞比喻為高雄捷運紅線上的列車: EGFR 突變: 就像是列車的「引擎開關」卡死在啟動狀態,導致癌細胞無限發動、不斷增殖。   第三代標靶藥 (Osimertinib): 好比精準的煞車系統,直接鎖死這個壞掉的引擎,讓癌細胞停下。   c-Met 基因擴增 / 旁路激活: 癌細胞為了存活,竟然私自架設了一條「高雄輕軌」作為繞道備用軌道!即使捷運紅線被標靶藥封鎖了,癌細胞依然能改搭輕軌,繼續在體內橫行霸道。

2026 肺癌標靶治療新突破:當第三代標靶藥失效,全口服「雙標靶組合」如何精準破局? 閱讀全文 »

00022 47

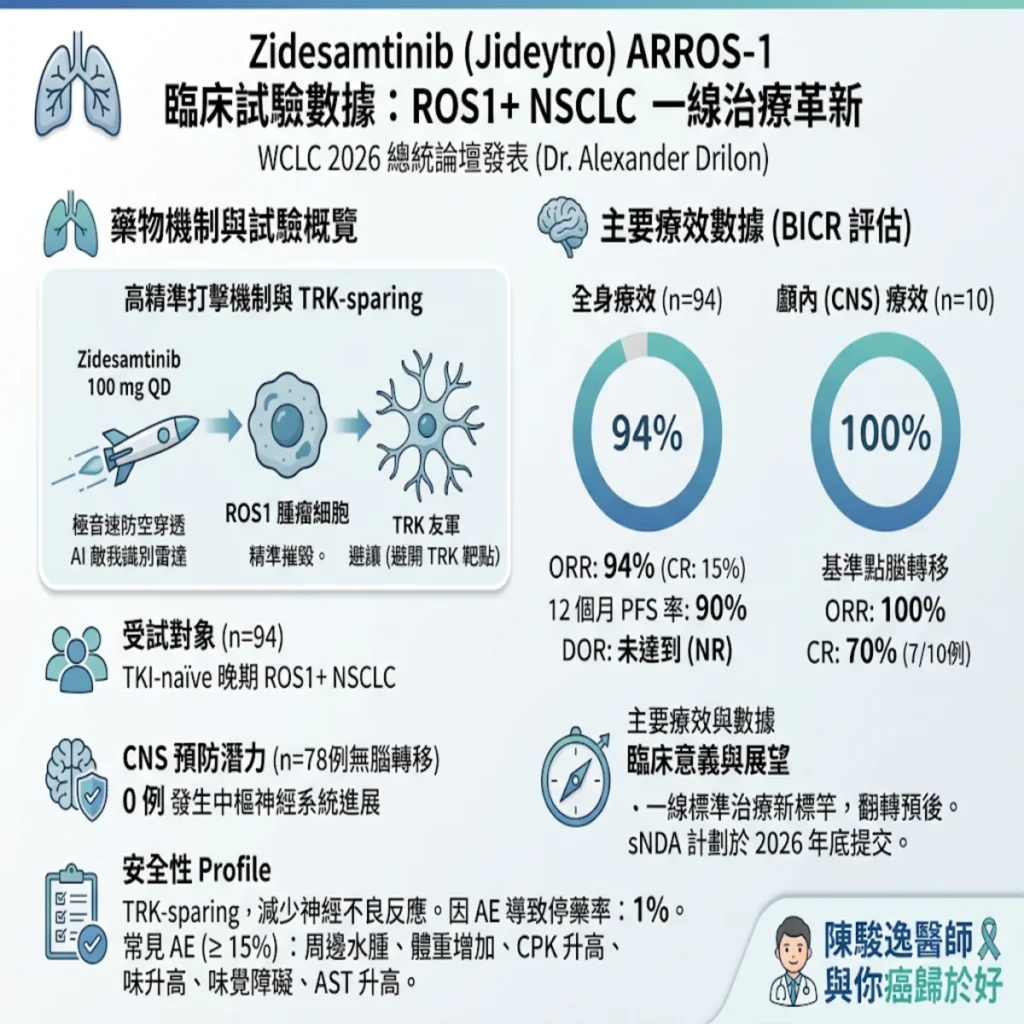
擊破 ROS1標靶治療抗藥牆與腦轉移宿命:Zidesamtinib (NVL-520 /Jideytro) 憑藉 ARROS-1 數據登頂 WCLC 2026 總統論壇

血液腫瘤科/細胞治療中心/台灣細胞免疫醫學會 陳駿逸醫師   ROS1 陽性非小細胞肺癌(NSCLC)的一線標靶藥物治療長期面臨高頻率顱內病況惡化與 TRK 脫靶副作用的雙重臨床困境。   在首爾舉辦的 2026 年世界肺癌大會(WCLC 2026)總統論壇上,Memorial Sloan Kettering Cancer Center 的 Dr. Alexander Drilon 發表了 ARROS-1 臨床試驗中,針對初治(未接受過標靶藥物)ROS1 陽性晚期非小細胞肺癌的最新註冊意向(Registrational-intent)數據。這項數據以 94% 的全身客觀緩解率(ORR)與 100% 的顱內客觀緩解率,展示了次世代標靶藥物翻轉臨床預後的潛力,也為一線治療格局帶來重大衝擊。   傳統 ROS1 抑制劑的戰略困局與「友軍誤傷」副作用 傳統一線 ROS1標靶藥物在戰術執行上面臨三大瓶頸:無法有效預防腦轉移之惡化、抗藥突變基因(如 G2032R)迅速出現,以及因 TRK 脫靶效應導致的神經毒性限制了給藥劑量。   在 ROS1 陽性晚期非小細胞肺癌的治療圖譜中,雖然一代與二代標靶藥物為患者延長了生存期,但在臨床實務上,我們常目睹這類靶向治療進入「僵持戰」。如果把 ROS1 基因重排視為腫瘤細胞的核心指揮部,傳統的 ROS1標靶藥物(如 Crizotinib 或部分雙標靶藥物)就像是精度不足的傳統導彈。在戰場推進初期,這些導彈確實能精準摧毀地面目標(全身腫瘤治療反應),但面臨兩大戰略瓶頸: 血腦屏障(BBB)的「防空識別區」限制: 許多傳統標靶藥物穿透 BBB 的能力極差,導致大腦成為癌細胞的「安全後方防空洞」。腫瘤細胞在此迅速擴張,形成腦轉移,這是過去一線治療失敗的最主要原因之一。   TRK 脫靶的「俄烏戰場上的友軍誤傷」: 由於 ROS1 與 TRK(NTRK)激酶域在結構上有高度同源性,許多傳統 標靶藥物無法分辨兩者,就像在烏克蘭戰場上的防空系統或電磁干擾器,在攔截敵方無人機(ROS1)的同時,不幸將訊號強烈干擾到了周圍的友軍通訊與民用基礎設施(TRK 訊號鏈)。TRK 存在於人體中樞神經系統,一旦被「誤傷」,患者就會出現嚴重的共濟失調(Ataxia)、迷航感、頭暈與體重暴增。臨床醫師為了減輕這類「友軍誤傷」的副作用,往往被迫降低標靶藥物的劑量,這無異

擊破 ROS1標靶治療抗藥牆與腦轉移宿命:Zidesamtinib (NVL-520 /Jideytro) 憑藉 ARROS-1 數據登頂 WCLC 2026 總統論壇 閱讀全文 »

00022 44

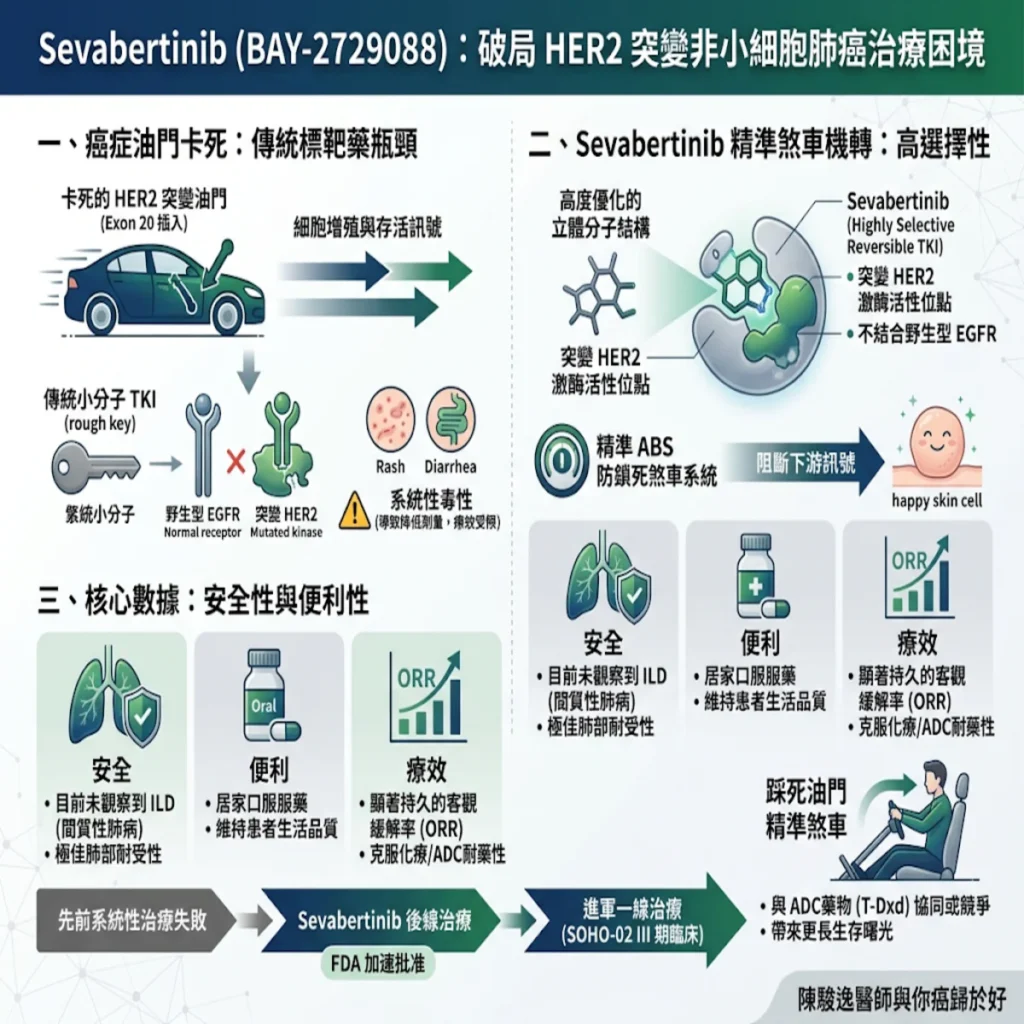
精準煞車不誤傷!新型口服標靶藥物 Sevabertinib 破局 HER2 突變非小細胞肺癌治療困境

血液腫瘤科/細胞治療中心 陳駿逸醫師 一、當癌症油門「卡死」,傳統標靶藥為何屢屢碰壁? HER2 Exon 20 插入突變如同卡死的汽車油門,傳統藥物因缺乏選擇性,常因嚴重毒性導致治療陷入兩難。   在非小細胞肺癌的基因圖譜中,約有 2%–4% 的患者帶有 HER2(ERBB2)基因突變,其中最棘手的就是 20外顯子插入突變(Exon 20 insertion mutation)。   如果把正常細胞的生長比喻為行車,酪氨酸激酶(Tyrosine Kinase) 就是控制車速的油門。當細胞發生 HER2 突變 時,這個油門就像是被「踩死且卡住」,源源不絕地向細胞核發送異常的細胞增殖與存活訊號,導致腫瘤迅速擴大與轉移。   以往使用傳統小分子酪氨酸激酶抑制劑進行標靶治療時,面臨著極大的臨床瓶頸。這是因為 HER2 結構與人體正常皮膚、腸道組織上的野生型 EGFR(Wild-Type EGFR, WT-EGFR) 非常相似。想像一下,標靶藥就像是一把製造粗糙的煞車鎖,雖然能咬住突變的 HER2 油門,卻也會同時死死鎖住健康的野生型 EGFR。   這種「誤傷友軍」的結果,會帶來極其強烈的系統性毒性,例如:嚴重的全身皮疹與持續性腹瀉。在臨床上,這就如同開車時只要一踩煞車,全車的冷氣和音響就跟著走火短路,醫師為了患者的生活品質與安全,往往只能強制降低劑量,導致藥物無法發揮預期的抗腫瘤療效)。   二、新型口服標靶藥 Sevabertinib 的精準打擊與臨床優勢 Sevabertinib 憑藉高選擇性避開野生型 EGFR,並以絕佳的肺部安全性與口服便利性,拓展了臨床治療窗。   為了解決傳統標靶藥物的兩難,由拜耳(Bayer)研發的新型口服標靶藥 Sevabertinib(研發代號:BAY-2729088) 應運而生。這款新型的高度選擇性可逆性標靶藥已於 2025 年 11 月獲得美國 FDA 的加速核准(Accelerated approval),專門用於治療先前已接受過系統性治療的 HER2 突變晚期非小細胞肺癌成人患者。 獨特分子機制:專一鎖定突變,告別皮膚毒性 Sevabertinib 具備高度優化的立體分子結構,就像是專門為暴走油門客製化的「防鎖死煞車系統(ABS)」。它能精準地與 HER2 突變蛋白(含 Exon 20 插入突變) 的激酶活性位點結合,卻幾乎不

精準煞車不誤傷!新型口服標靶藥物 Sevabertinib 破局 HER2 突變非小細胞肺癌治療困境 閱讀全文 »

00022 26

精準擊中基因缺口:從 AcceleRET-Lung 試驗看 RET 陽性肺癌標靶治療的突破與思維

血液腫瘤科/細胞治療中心 陳駿逸醫師   RET 融合基因是肺癌治療中的關鍵變異,找對標靶藥物能為患者爭取更長的疾病控制時間。   在肺癌的精準醫療時代,我們常將腫瘤基因檢測比喻為「破解癌細胞的密碼」。當基因檢測結果顯示為 RET 融合基因陽性的晚期非小細胞肺癌時,過去傳統化學治療的效果往往有限。高選擇性 RET 抑制劑 Pralsetinib(Gavreto)的出現,正是為了鎖定這一特定基因突變所打造的精準武器。   以下我們將深入剖析這項第三期臨床試驗 AcceleRET-Lung (NCT04222972) 的關鍵臨床數據、藥物作用機制,以及藥物後續的市場現況。   當腫瘤基因發生「拼圖接錯」 RET 基因融合會導致細胞內的增殖開關持續開啟,促使癌細胞不斷失控生長。 在非小細胞肺癌中,RET 基因融合約占整體患者的 1% 至 2%。這類基因變異的形成,就像是台積電在進行先進製程封裝時,兩塊完全不同的晶片線路不小心「接錯線」一樣。   原本應該獨立運作的 RET 基因與另一個 partner 基因(如 KIF5B 或 CCDC6)融合在一起,導致細胞內部的蛋白激酶(Protein Kinase)活性被異常永久激活。這就如同車子的油門被死死踩住,引發訊號傳遞鏈持續向下發送指令,促使腫瘤細胞大量增殖與轉移。   傳統化學治療與免疫治療對 RET 陽性肺癌的反應率較低,亟需高度專一的標靶治療。 過去這類患者若接受標準的含鉑雙藥化學治療,或是合併免疫檢查點抑制劑(如 Pembrolizumab),整體療效往往不如其他無特定基因突變的患者。因此,醫學界一直在尋求能精準嵌合 RET 蛋白活性位點的高選擇性小分子抑制劑。

精準擊中基因缺口:從 AcceleRET-Lung 試驗看 RET 陽性肺癌標靶治療的突破與思維 閱讀全文 »

00022 25

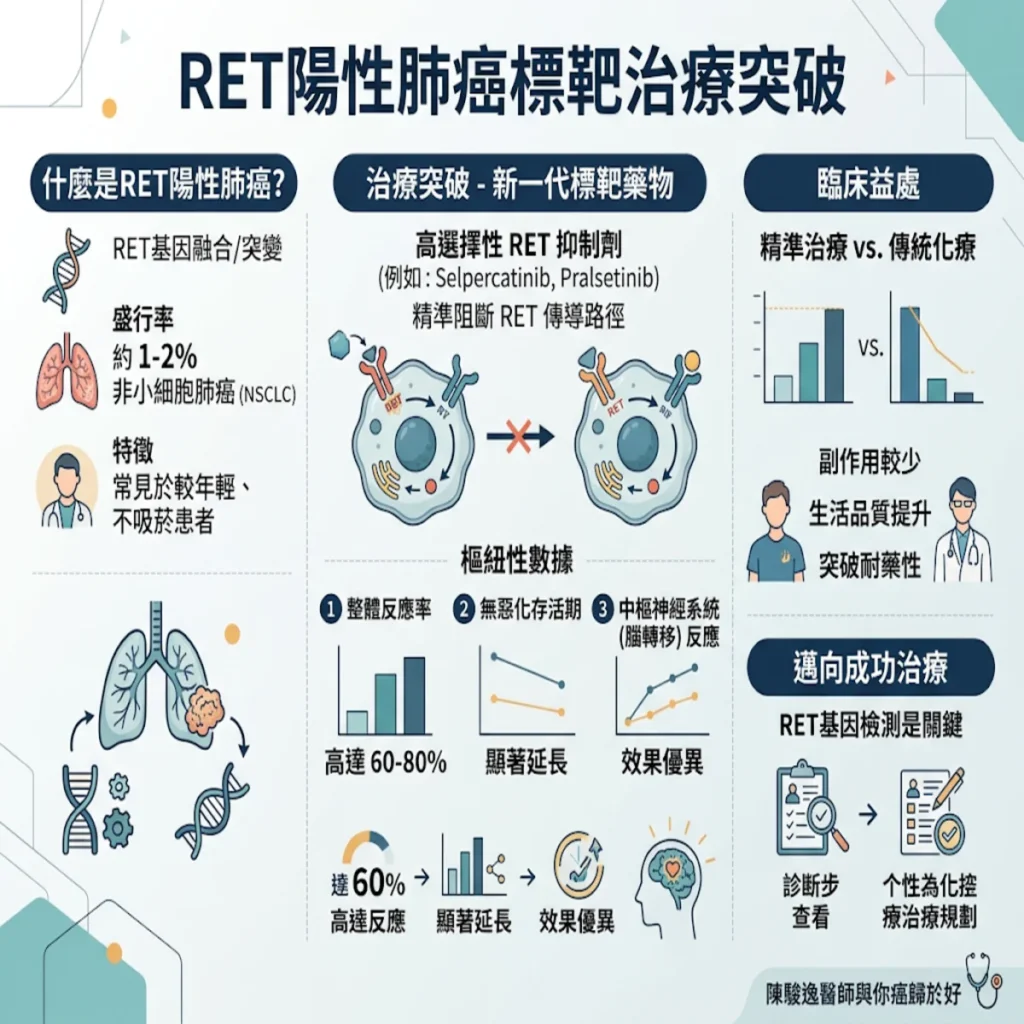
突破 RET基因融合突變之肺癌的第一線希望:標靶雙雄 Selpercatinib 與 Pralsetinib 臨床數據全解析

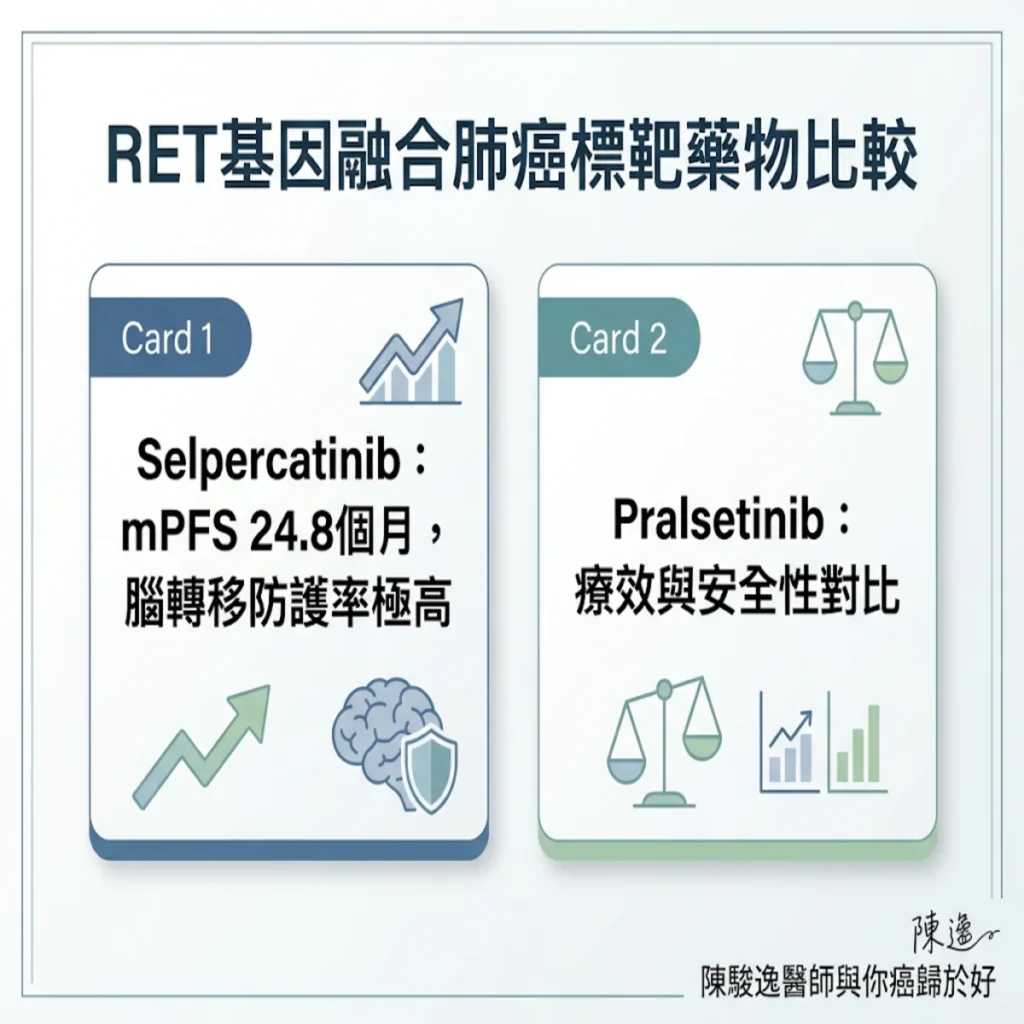
血液腫瘤科/細胞治療中心 陳駿逸醫師   精準醫療已成為晚期非小細胞肺癌治療的核心動力。過去晚期肺癌患者主要依賴傳統鉑類化療結合免疫檢查點抑制劑(Immune Checkpoint Inhibitors),但對於帶有基因突變的患者,標靶治療能夠帶來顯著更優異的生存獲益。在諸多致癌驅動基因中,RET gene fusion(RET 基因融合突變)約占非小細胞肺癌的 1% 至 2%。針對這群患者,近年兩大選擇性 RET 抑制劑(Selective RET Inhibitors)-Selpercatinib與 Pralsetinib的第三期臨床試驗數據相繼問世,徹底改變了臨床治療規範。   RET 基因融合突變如何驅動肺癌?與大腦轉移的嚴峻挑戰 RET 基因融合突變就像是暴走運轉的半導體晶片,持續向癌細胞傳遞瘋狂增殖的訊號。高達 46% 的 RET 融合陽性患者會發生中樞神經系統轉移/腦轉移,成為臨床治療最大的痛點。   如果把我們體內的正常細胞比喻為台積電最先進的晶圓廠,裡面的細胞訊號傳遞系統就像是精密控制的半導體晶片。在正常情況下,晶片運算需要收到指令(配體結合)才會啟動生產線(細胞分裂)。然而,當發生 RET 基因融合突變(RET gene fusion) 時,就像是晶片內部出現了嚴重的短路與線路錯誤,這個「RET 晶片」變成了「無限暴走模式」,不需要任何外部指令,就 24 小時不間斷地向細胞發送「狂暴繁殖」的訊號,最終導致癌細胞肆無忌憚地蔓延成腫瘤。   更為棘手的是,RET 融合陽性晚期非小細胞肺癌患者在整個病程中,終其一生有高達 46% 的機率會發生腦轉移。由於大腦設有特殊的血腦屏障,就像是高科技廠房外的嚴密安全檢查站,傳統化療藥物往往因為分子過大或缺乏選擇性,無法有效穿透屏障進入腦組織,導致大腦成為癌細胞躲避攻擊的「安全避風港」。因此,一線標靶藥物是否具備高的中樞神經通透性,能防範與控制腦轉移,成為腫瘤科醫師評估藥物療效的關鍵指標。   兩大選擇性 RET 抑制劑一線頭對頭數據比較 Selpercatinib 在 Progression-Free Survival (mPFS,無惡化存活期) 與 Overall Response Rate (ORR,客觀緩解率) 展現出極具優勢的數據。對於東亞次族群,Selpercatinib 展現出更為強悍的腫瘤控制力。

突破 RET基因融合突變之肺癌的第一線希望:標靶雙雄 Selpercatinib 與 Pralsetinib 臨床數據全解析 閱讀全文 »

00022 14

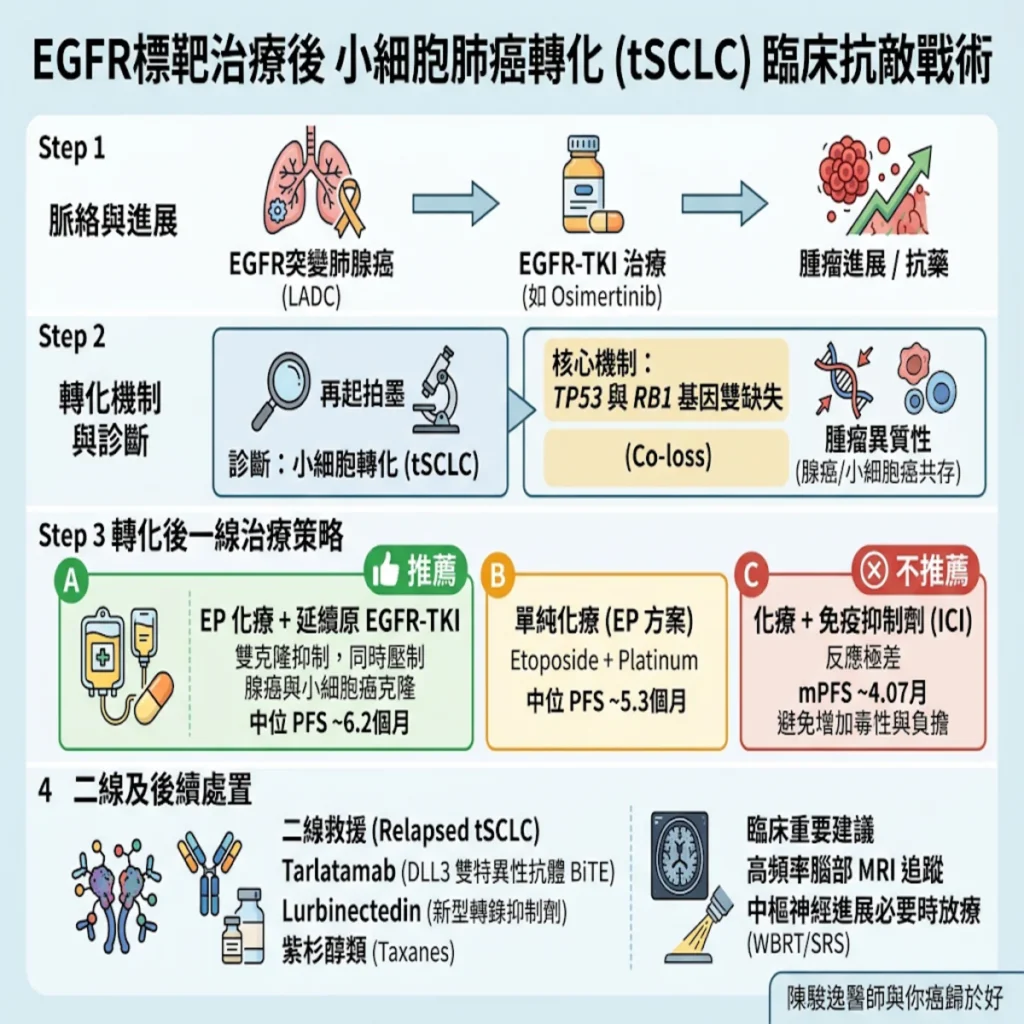
敵營裡的變臉特務:EGFR標靶治療後 小細胞肺癌轉化的臨床抗敵總戰術

細胞治療中心/院血液腫瘤科 陳駿逸醫師   腫瘤異質性(Tumor Heterogeneity)與基因體雙失活(TP53/RB1 Co-loss)是驅動 EGFR 突變肺腺癌轉化為小細胞肺癌的核心機制,臨床處置需從標靶精準打擊即刻切換為小細胞肺癌(SCLC)的高壓殲滅模式。   在肺癌標靶治療的賽道上,我們常以為只要握有 Osimertinib 這張王牌,就能一路領先。然而,臨床上最令人棘手的狀況,莫過於原本控制得當的肺腺癌突然出現爆發性進展(Hyperprogression)。當我們再次進行組織切片或 液態切片時,病理報告卻跳出小細胞肺癌的診斷,這就是臨床上令人頭痛的小細胞肺癌轉化(Small Cell Lung Cancer Transformation, tSCLC)。   兩隊共用的雙核心球員:理解 tSCLC 的轉化機制與「球場變陣」 轉化過程伴隨有TP53 與 RB1 基因的雙重缺失,其機制如同棒球隊中的靈魂選手被對手挖角變身,使原有的標靶藥物完全失去打擊點。 當肺腺癌細胞在 EGFR標靶藥物(如 Osimertinib)的強烈選擇性壓力(Selective Pressure)下,細胞內部的基因網路會發生劇烈重組。研究顯示,超過 90% 的轉化為小細胞肺癌患者在轉化前或轉化時,都可偵測到 TP53 與 RB1 的雙失活。   這就像是一場頂級的職棒總冠軍賽。原本我們隊上(肺腺癌陣營)有兩位最頂級的守備核心-TP53(當家捕手)與 RB1(游擊手),他們聯手掌控著整個球場的守備秩序(Cell Cycle Control & Apoptosis Checkpoints)。然而,在強大的敵方打擊壓力(EGFR標靶藥物的持續抑壓)下,這兩位核心選手突然同時「傷退/叛變」(TP53/RB1 Co-loss),導致守備體系徹底崩潰。更糟的是,敵方陣營趁機調派了全新的速球型投手與強打者進場,腫瘤細胞直接「變陣」為打擊節奏極快、球風極度強悍的小細胞肺癌。此時,如果我們還拿著針對原本打者的「先發投手數據圖表」(EGFR標靶藥物)去投球,只會被對手接連敲出滿貫全壘打!   一線轉化後治療:調配最強先發陣容 轉化為小細胞肺癌的一線處置首選 Etoposide + Platinum(EP 方案),且建議維持原有 EGFR標靶藥物以同時壓制未轉化的腺癌克隆,並應避免常規

敵營裡的變臉特務:EGFR標靶治療後 小細胞肺癌轉化的臨床抗敵總戰術 閱讀全文 »

00022 13

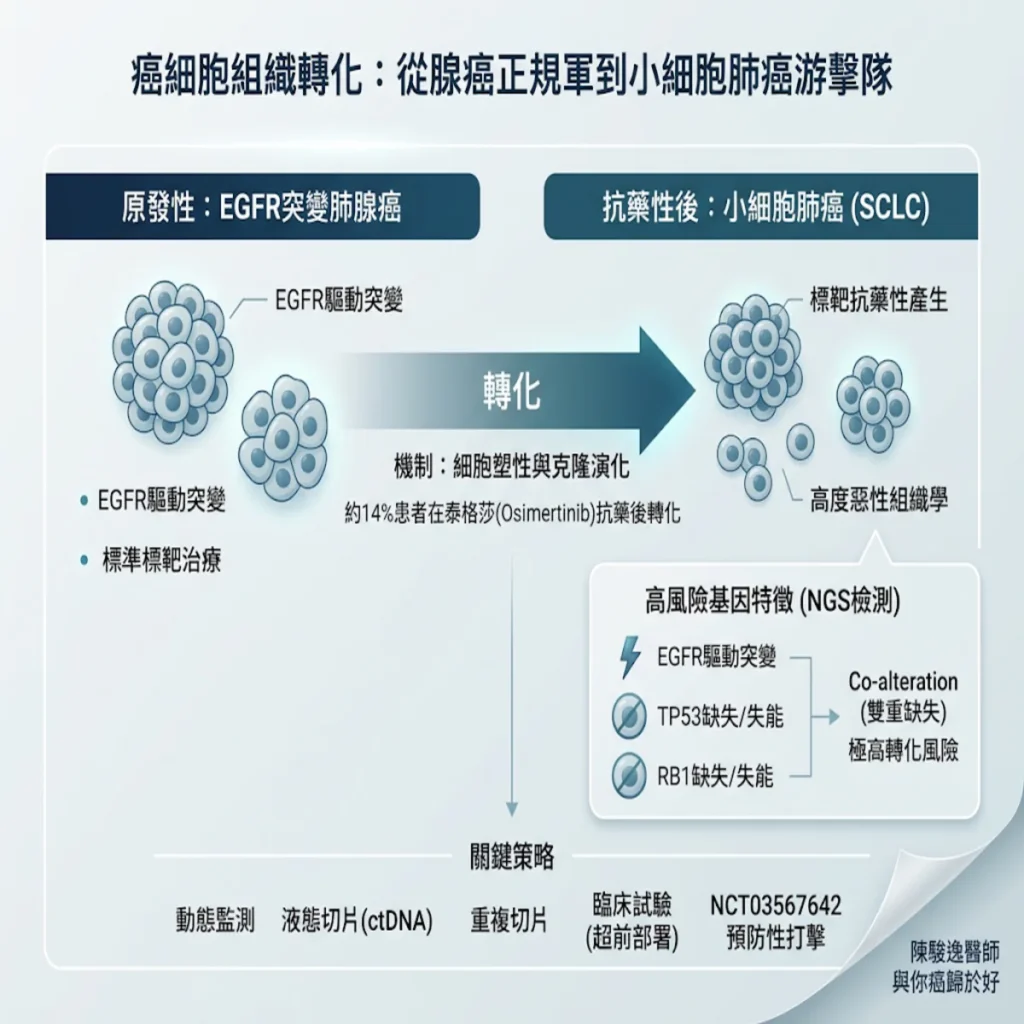
戰術轉換的癌細胞:當「肺腺癌正規軍」轉化成「小細胞肺癌游擊隊」

細胞治療中心/院血液腫瘤科 陳駿逸醫師   非吸菸者罹患小細胞肺癌,多半是肺腺癌標靶治療抗藥後產生的「組織學轉化」,而非原發性病灶。   許多非吸菸的肺癌病友或家屬在聽到「小細胞肺癌)」時常感到震撼與困惑,畢竟在傳統印象中,這類惡性度高、進展極快且侵襲性強的肺癌型態,大多與長期吸菸有緊密關聯。然而,非吸菸族群若診斷出小細胞肺癌,絕大多數並非原發性,而是「EGFR突變的肺腺癌」在接受第三代標靶藥物(如 Osimertinib/泰格莎)治療並產生抗藥性後,所發生的「小細胞肺癌轉化(Histologic Transformation)」。這就像在國際政治或體育賽事中常見的「臨陣換將」與「戰術大轉型」,腫瘤細胞為了擺脫標靶藥物的精準打擊,透過高度的細胞塑性(Cellular Plasticity)徹底改變了自身的組織型態與基因表現。   標靶藥物下的逆境求生:細胞塑性與抗藥機制 第三代 EGFR 標靶藥物壓制肺腺癌後,高塑性腫瘤細胞會啟動抗藥機制,轉型為極端惡劣的小細胞肺癌。為了讓大家更容易理解這個複雜的分子生物學機制,我們不妨拿台灣民眾近期非常熟悉的「台積電海外建廠與供應鏈轉型」來做個比喻。   在初診斷時,患者體內的腫瘤細胞大多是帶有 EGFR 突變的「肺腺癌正規軍」,就像一家訂單穩定的晶片大廠,專門順著 EGFR 基因這條「生產線」不斷複製生長。此時,醫療團隊使用第三代標靶藥物 Osimertinib,如同祭出了精準的專利限制與供應鏈斷供策略,精準鎖定並消滅這群依賴 EGFR 訊號傳導的正規軍。  

戰術轉換的癌細胞:當「肺腺癌正規軍」轉化成「小細胞肺癌游擊隊」 閱讀全文 »

00022 8

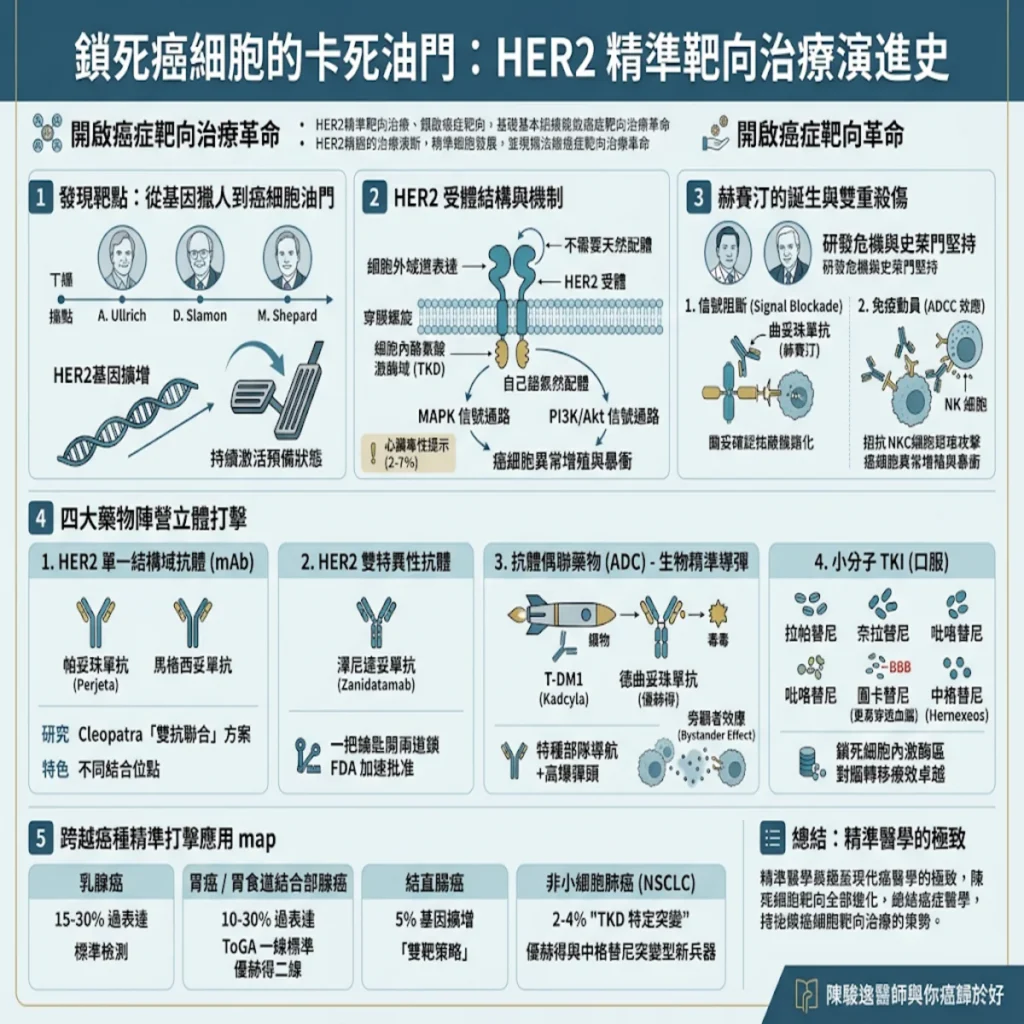
鎖死癌細胞的卡死油門:腫瘤科醫師帶你看懂 HER2 精準標靶治療演進史

血液腫瘤科/細胞治療中心 陳駿逸醫師 當癌細胞的油門被踩到底 HER2 基因過度表達會觸發異常信號傳導,如同被踩死不放的汽車油門,驅動腫瘤迅速惡化與增殖。   在診間,我常遇到病友拿著病理報告緊張地問:「醫師,報告上面寫 HER2 陽性,這是不是代表我的癌症很凶險?」要理解 HER2,我們可以把正常細胞想像成在台北忠孝東路上順暢行駛的車子。車子要加速,必須踩下油門;但在細胞的世界裡,這個「油門」就是表皮生長因子受體(EGFR 家族)。   1980 年代,科學界的「基因獵人」阿克爾·里希(Axel Ullrich)與阿特·萊溫森(Art Levinson)發現了一個新基因 HER2(Human Epidermal Growth Factor Receptor 2)。不久後,丹尼斯·史萊門(Dennis Slamon)教授在腫瘤組織庫中發現,約有 20% 的乳癌患者存在 HER2 基因擴增(Gene Amplification),其蛋白表達量竟是正常細胞的數十倍。 HER2 的分子結構與無配體持續激活機制: HER2 是一種跨膜受體蛋白(Transmembrane Receptor Protein),結構包含三個核心區塊: 細胞外域(Extracellular Domain, ECD): 位於細胞膜外,富含半胱氨酸。 穿膜螺旋結構(Transmembrane Helix): 貫穿細胞膜雙層脂質。 細胞內酪氨酸激酶活性功能域(Intracellular Tyrosine Kinase Domain, TKD): 位於細胞內部,負責觸發下游化學訊號。   一般的受體需要鑰匙(天然配體/Ligand)插進鎖孔才會啟動,但 HER2 非常特殊,它天生不需要天然激活配體,永遠處於預備狀態。當癌細胞發生 HER2 基因的過表達時,細胞膜上密密麻麻全是 HER2。這些受體會自發結合形成同源二聚體(Homodimer)或與家族的其他夥伴形成異源二聚體(Heterodimer,特別是 HER2-HER3),進而引發細胞內酪氨酸激酶自我磷酸化,源源不絕地向細胞核發送信號,狂飆啟動 MAPK 信號通路 與 PI3K/Akt 信號通路。 這就像是一輛暴衝的車子,油門踏板被死死卡住,引擎轉速拉到紅區,命令癌細胞以驚人的速度瘋狂增殖與轉移。在過去沒有靶向藥物的年代,HER2 陽性確實意味著復發

鎖死癌細胞的卡死油門:腫瘤科醫師帶你看懂 HER2 精準標靶治療演進史 閱讀全文 »